WRLD

Search

#Arzneimittel
Spiegel Online 5d

Chemists Henri Kagan and Kenso Soai were awarded the Nobel Prize in Chemistry for finding a way to keep chirality-related, harmful mirror-image twins of molecules at bay, which is particularly important in drug manufacturing. #Nobelpreis #Chemie #Forschung (translated)
www.spiegel.de
Chemie-Nobelpreis geht an Henri Kagan und Kenso Soai - was das bedeutet
1804
Zentrale Ermittlungsstelle 1w

The Central Investigation Office wrote that 78 percent had been treated with a highly experimental mRNA therapy against a virus with a survival rate of 99.64 percent. It claimed that the therapy could only be referred to as a vaccination due to the amendment of the Medicines Act in 2009. It also wrote that Merkel had created the situation in which Merz is now bathing. https://t.co/jk2P3ASnEl #Impfung #mRNA #Gesundheit (translated)

12739
Emanuel Boeminghaus 1w

Emanuel Boeminghaus wrote that Bayer intends to invest 2.2 billion dollars in a new production facility in the US state of Ohio. Around 600 highly qualified jobs were to be created in New Albany; pharmaceutical active ingredients and finished medicines were to be produced there in the future. Boeminghaus contrasted the investment with Germany's struggle for capital and industrial jobs, calling it another warning signal. According to its own statements, Bayer has already invested more than seven billion dollars in research, development, and production in the US within five years. Boeminghaus summarized his assessment with the words "They are fleeing!" and referred to Handelsblatt as the source. https://t.co/ZPz13szcSP #Bayer #Industrie #USA (translated)

12410
krautzone 2w

The list price for treatment with Casgevy is 1.1 million euros in Germany. The blood disease mostly affects people from sub-Saharan Africa, India, and the Middle East. https://t.co/M6XEYsimW2 #Gesundheit #Arzneimittel #Bluterkrankung (translated)

18759
Dr. Paula Piechotta MdB - auch auf Bluesky 2w

@CarloMasala1 Offen für Vorschläge! Aber noch ein bisschen was auf der ToDo-Liste in Sachen Sondervermögen, Verkehrsgroßprojekte, AfD, explodierende Arzneimittelkosten und Spahns nächste Comeback-Versuche… #Politik #Deutschland #Aktuelles

13440
D
der Standard 2w

Europa ist stark von Importen aus den USA abhängig, um die steigende Nachfrage nach lebenswichtigen Arzneimitteln auf Basis von Blutplasma zu decken, während Alternativen noch nicht marktreif sind. #Plasmaspenden #Blutplasma #EuropäischeGesundheit

www.derstandard.at
Plasmaversorgung in Europa: Raus aus der Abhängigkeit von den USA
1379
Carlos A. Gebauer 2w

Dass neben Novak Djokovic, Joshua Kimmich und Granit Xhaka nun offenbar auch Breel Embolo davon absah, sich inmitten des aufgeheizten Corona-Fiaskos eine umstrittene neuartige Substanz in den Körper injizieren zu lassen, signalisiert wohl eine bislang verkannte Qualität der zuständigen Ärzte: Mediziner, die sich verantwortungsbewußt um ihre Profisportler sorgten, haben ihnen anscheinend hinreichend aufmerksam vermittelt, was über die weltneuen Arzneimittel in den Zulassungspapieren bekannt war. Das objektive Fehlen eines medikamentös beabsichtigten Transmissionsschutzes der Inokulationen war von Anfang an bekannt; der gesamte Hass auf Ungeimpfte und die Hetze gegen besser Informierte ("Pandemie der Ungeimpften") entbehrte faktisch jeder Grundlage; sämtliche rechtslogisch auf dieser Prämissen-Attrappe aufbauenden Folgerungen schwebten juristisch im Nichts. Wer das damals noch nicht erkannt haben sollte, sollte spätestens jetzt - knapp sechs Jahre nach dem Exzess - in der Lage sein, sich von seinen Irrtümern zu befreien. In diesem Kontext aktuell noch (medizinisch und juristisch ebenso sachwidrig wie emotional durchsichtig) von "Betrug" zu reden, ist schlichtweg eine Entgleisung. https://t.co/QBNjMoOMOV #Corona #Impfung #Gesundheit

14048
tagesschau.de 3w

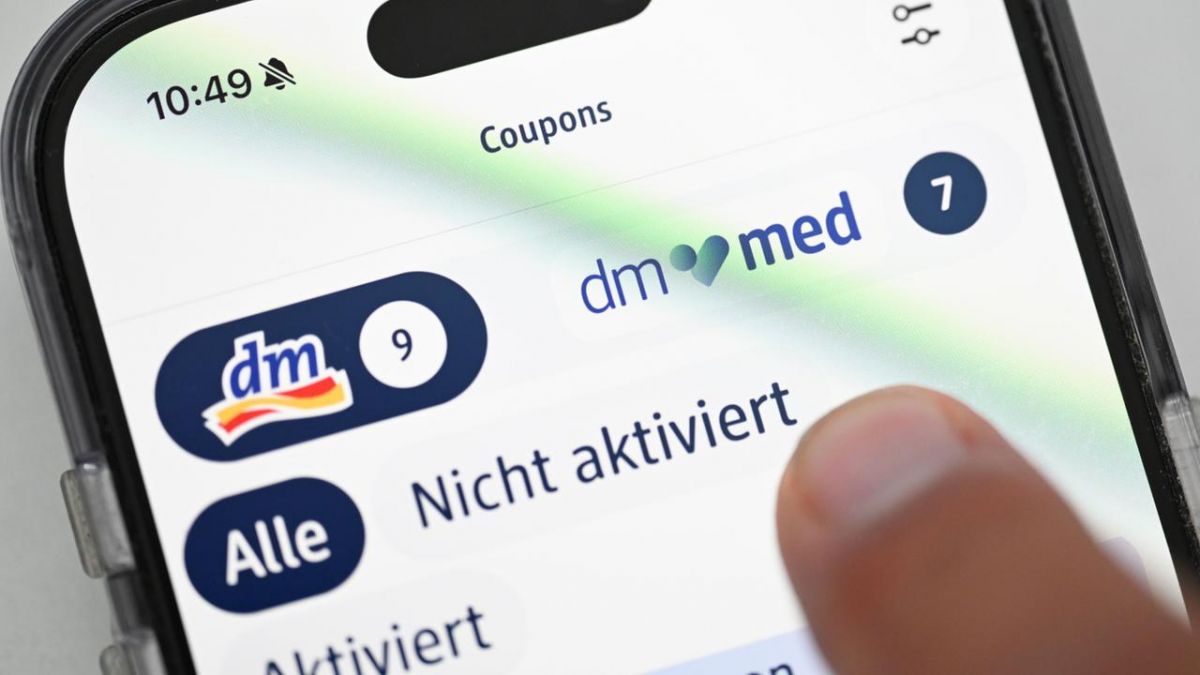
Die Wettbewerbszentrale hat gegen die Drogeriemarktkette dm Klage erhoben, da das Unternehmen rezeptfreie Medikamente über eine Tochtergesellschaft vertreibt und dies als unzulässige Vermischung von Drogerie- und Apothekenangeboten betrachtet. #dm #Versandapotheke #Arzneimittelrecht

www.tagesschau.de
Versandapotheke der Drogeriemarktkette dm vor Gericht
1502
Emanuel Boeminghaus 3w

Merz stellt das Zwei Klassen System bei der Krankenversicherung infrage. Für viele Versicherte könnten gleichzeitig höhere Belastungen kommen. Wieder trifft es die Leistungsträger. #Krankenversicherung #Gesundheit #Sozialabgaben #Deutschland Reformdruck: Bundeskanzler Friedrich Merz bezeichnete am 21. September 2026 unterschiedliche Wartezeiten zwischen privat und gesetzlich Versicherten als mögliches Gerechtigkeitsproblem. Die Koalition will nach seinen Angaben Regelungen der gesetzlichen Krankenversicherung auf die private Krankenversicherung übertragen. (Berliner Zeitung) Mehrbelastung: Das geplante GKV Sparpaket sieht höhere Arzneimittelzuzahlungen von bis zu 15 Euro vor. Zudem sollen bisher beitragsfrei mitversicherte Ehe und Lebenspartner ohne Betreuungs oder Pflegeaufgaben ab 2027 einen Beitrag von 2,5 Prozent der beitragspflichtigen Einnahmen des Hauptversicherten zahlen. Die geplanten Änderungen zeigen erheblichen Reformdruck im deutschen Krankenversicherungssystem und können für Teile der Versicherten zu höheren finanziellen Belastungen führen. Vielen Dank für den wichtigen Hinweis! Quelle: Berliner Zeitung https://t.co/XYLI6V6uTY #Krankenversicherung #Gesundheit #Deutschland

12842
Tobias Ulbrich 4w

Ohne die Sichtbarmachung der Pandemie hätte sie keiner bemerkt Teil 2 - der angekündigten BfArM Aktenauswertung: Der Maskenzwang — oder was der Staat über seine eigenen Masken wusste Eine Pandemie ist unsichtbar. Man sieht kein Virus. Man sieht keine Inzidenz. Man sieht keinen R-Wert. Das muss erst kreativ erschaffen werden - also her mit dem PCR - Test - Regime für die Etablierung der Testplandemie (ich berichtete https://t.co/PcyzKjW28d Was man sah, waren Masken. Die mussten her, weil sich nur so eine nicht existente Testplandemie auch in den Köpfen der Bürger einfräst. Drei Jahre lang war das Stück Stoff, OP Maske bis FFP3 vor dem Gesicht das einzige physische Zeichen dafür, dass etwas Außergewöhnliches im Gange sei. Es hing in der Bahn, im Supermarkt, im Klassenzimmer, im Wartezimmer, auf dem Bahnsteig. Es war das Dauersignal, dass die Lage ernst sei. Wer die Maske abnahm, widersprach nicht einer Hygieneregel — er widersprach der Lage selbst und jene die es sahen befürchteten den eiligen Tod, weil es da einen gab, der die Regeln nicht befolgte. Genau deshalb lohnt sich der Blick in die Akten der BfArM (einer Bundesoberbehörde unter der Fachaufsicht des Bundesministerium der Gesundheit - seinerzeit also unter Jens Spahn, derzeit eine Vertrauensperson für Fragen des Deutschen Haushalts - soweit der Parallelblick zur Lernkurve) . Denn dort steht, was die zuständige Behörde über diese Masken tatsächlich wusste. Und es steht nicht das, was am Bahnsteig zu lesen war. Genau deshalb lohnt sich der Blick in die Akten der BfArM (einer Bundesoberbehörde unter der Fachaufsicht des Bundesministerium der Gesundheit - seinerzeit also unter Jens Spahn, derzeit eine Vertrauensperson für Fragen des Deutschen Haushalts - soweit der Par . Denn dort steht, was die zuständige Behörde über diese Masken tatsächlich wusste. Und es steht nicht das, was am Bahnsteig zu lesen war. Zum Stichtag 2. April 2020 lagen dem Bundesinstitut für Arzneimittel und Medizinprodukte 43 Anträge auf Sonderzulassung für Atemschutzmasken vor — medizinische Masken wie FFP-Masken [BfArM-Akten, BER p936/p942; Lagebild Bundeskanzleramt, 06.04.2020]. Die Prüfung erfolgte, so die Akte wörtlich, „nach internen Kriterien". Halten wir das fest. Nicht nach der Norm EN 149. Nicht nach einer Konformitätsbewertung durch eine Benannte Stelle. Nicht nach einem veröffentlichten Prüfmaßstab, den irgendein Bürger hätte nachlesen können. Sondern nach internen Kriterien, die bis heute nicht im Volltext veröffentlicht sind. Möglicherweise ist der Punkt - Prüfung wer am meisten Geld zahlt enthalten - niemand weiß es bis heute. Das war der Marktzugang für das Produkt, das wenige Wochen später bundesweit zur Rechtspflicht wurde. „Nicht an Formalien scheitern" Es blieb nicht bei der Sonderzulassung der Masken. Der Bund beantragte in der 93. Gesundheitsministerkonferenz die Ergänzung der Medizinischer-Bedarf-Versorgungssicherstellungsverordnung (MedBVSV). Der Beschlussvorschlag ist in den Akten. Er lautet, sinngemäß und in Teilen wörtlich: Ein fehlendes oder unvollständiges Konformitätsbewertungsverfahren einschließlich fehlender CE-Kennzeichnung sei für das Inverkehrbringen „unschädlich", sofern das BMG oder eine von ihm beauftragte Stelle in einem vom BMG gebilligten Verfahren festgestellt habe, dass die Ware den Anforderungen entspreche [T3 p74; 93. GMK, Beschlussvorschlag Bund, Ziff. 1a]. Die Begründung dafür steht direkt daneben. Sie ist nicht medizinisch. Sie ist nicht epidemiologisch. Sie lautet: Der Einsatz qualitativ geeigneter Schutzmasken solle „nicht an Formalien scheitern" [T3 p74]. Übersetzt heißt das, dass der Staat Millionen Masken gekauft hatte, die formal nicht verkehrsfähig waren. Statt sie zu vernichten, änderte Spahn die Regel, an der sie gescheitert waren. Das ist der Vorgang in einem Satz — und er stammt nicht von einem Kritiker, sondern aus dem Beschlussvorschlag des Bundes. Der Haftungstrick, den kaum jemand bemerkt hat Im selben GMK-Beschluss steht eine Zeile, die juristisch mehr wiegt als alles andere: „Bund und Länder stellen fest, dass sie bei der Beschaffung, Bevorratung und Abgabe von Persönlicher Schutzausstattung [...] hoheitlich und im Wege der Amtshilfe handeln." [T3 p75; 93. GMK Beschluss Nr. 2] Man muss wissen, was dieser Satz bewirkt. Wer ein mangelhaftes Produkt in Verkehr bringt, haftet nach dem Produkthaftungsgesetz — verschuldensunabhängig. Der Geschädigte muss keinen Vorwurf beweisen, nur den Fehler, den Schaden und die Ursächlichkeit. Wer dagegen „hoheitlich" handelt, haftet nach § 839 BGB in Verbindung mit Art. 34 GG. Und da gilt: Verschulden erforderlich. Amtspflichtverletzung erforderlich. Dazu die Subsidiaritätsklausel des § 839 Abs. 1 Satz 2 BGB. Der Bund hat sich mit einem Federstrich aus der Gefährdungshaftung in die Verschuldenshaftung bewegt — für Produkte, die er zeitgleich zur Rechtspflicht machte, und deren Konformitätsmängel er zeitgleich für „unschädlich" erklärte. Das ist kein Zufall. Das ist Handwerk. 15 Masken pro Woche — der eigentliche Treiber Woher kam die Nachfrage? Nicht aus einer neuen Studienlage. Das Protokoll der 20. Bund-Länder-Besprechung (Gewaltendurchbrechung) Medizinprodukte vom 16. Dezember 2020 hält fest: Das BMG informiert über die Entscheidung der Ministerpräsidenten und der Bundeskanzlerin, vulnerable Personen über die Wintermonate mit insgesamt 15 FFP2-Masken auszustatten — eine Maske pro Woche, ausgegeben über die Apotheken [T3 p103]. Eine Maske pro Woche. Für ein Produkt, dessen Schutzwirkung wesentlich vom korrekten Sitz, von Dichtsitzprüfung und von der Tragedauer abhängt. Die Zahl 15 folgt aus dem Kalender, nicht aus der Aerosolforschung. Der Treiber war ein politischer Zielwert. Die Evidenz kam gar nicht vor. Der doppelte Maßstab war, dass dieselbe Behörde, dieselbe Woche sich widerprach. Am 27. März 2020 übermittelte der BfArM-Präsident dem BMG einen Bericht zum Regelungsbedarf. In einem einzigen Dokument stehen beide Maßstäbe nebeneinander. Zu Arzneimitteln heißt es: Eine weitere Vereinfachung oder Beschleunigung des Zulassungsverfahrens sei „nicht erforderlich". Das AMG sehe mit § 28 Abs. 3 AMG bereits die beschleunigte bzw. vorzeitige Zulassung vor; unter Berücksichtigung des Zwecks, die Bevölkerung mit „ausreichend geprüften und damit sicheren Arzneimitteln" zu versorgen, seien die bestehenden Regelungen ausreichend [BER p306]. Wenige Seiten weiter, zu Schutzausrüstung: Man solle überlegen, die Bundesoberbehörde zu ermächtigen, Sonderzulassungen auch an andere als die Hersteller zu erteilen. Das BfArM habe derartige Sonderzulassungen „jüngst bereits erteilt; dies begegnet jedoch rechtlichen Bedenken" [BER p310]. Für Arzneimittel galt ausreichend geprüft und damit sicher. Für Masken kann man die Norm nachträglich ausweiten, weil man sie schon überschritten hatte. Dieselbe Behörde. Derselbe Bericht. Dasselbe Datum. Und die Wirksamkeit? Jetzt die Frage, die man eigentlich zuerst hätte stellen müssen. Die maßgebliche systematische Übersichtsarbeit ist der Cochrane-Review von Jefferson u. a., veröffentlicht am 30. Januar 2023 (Cochrane Database Syst Rev 2023;1:CD006207). Er wertet randomisierte und cluster-randomisierte Studien zu physikalischen Maßnahmen aus. Ergebnis für das Maskentragen in der Allgemeinbevölkerung: Es macht wahrscheinlich wenig oder keinen Unterschied für grippeähnliche bzw. COVID-ähnliche Erkrankungen. Auch für den Vergleich FFP2/N95 gegen medizinische Masken blieb das Ergebnis unsicher. Nun die faire Gegenrede, die man kennen muss, bevor man diesen Satz zitiert: Die Chefredakteurin der Cochrane Library, Karla Soares-Weiser, stellte am 10. März 2023 klar, die Behauptung, der Review zeige „Masken wirken nicht", sei eine unzutreffende und irreführende Auslegung. Zutreffend sei: Untersucht worden sei, ob Maßnahmen zur Förderung des Maskentragens die Ausbreitung verlangsamen — und das Ergebnis sei ergebnisoffen („inconclusive"). Angesichts der Grenzen der Primärstudien könne der Review die Frage, ob das Maskentragen selbst das Risiko senke, nicht beantworten. Man lese diesen Satz zweimal. Die Klarstellung, die als Verteidigung der Maskenpflicht zitiert wird, ist ihre schärfste Anklage. Denn Gegenstand jeder staatlichen Maßnahme ist nicht das Maskentragen als Naturvorgang. Gegenstand ist genau das, was Cochrane untersucht hat: die Maßnahme zur Durchsetzung des Maskentragens. Der Bußgeldbescheid. Das Hausverbot. Die 3G-Kontrolle. Die Schulordnung. Cochrane sagt zu genau dieser Maßnahme: Die Evidenz ist ergebnisoffen. Ein Grundrechtseingriff, der Millionen Menschen über Jahre traf, ruht auf einer Evidenzbasis, die die weltweit angesehenste Institution für Evidenzsynthese als ergebnisoffen bezeichnet. Das ist kein Randbefund. Das ist der Befund. Die Einzelstudien passen dazu. Die dänische DANMASK-19-Studie (Bundgaard u. a., Annals of Internal Medicine 2021) fand bei rund 4.800 ausgewerteten Teilnehmern keinen statistisch signifikanten Unterschied: 1,8 Prozent Infektionen in der Maskengruppe, 2,1 Prozent in der Kontrollgruppe. Man kann über diese Zahlen streiten. Man kann nicht behaupten, sie trügen einen jahrelangen bundesweiten Zwang. Was am Ende übrig blieb Die Bilanz der Beschaffung ist inzwischen öffentlich, und sie stammt vom Bundesrechnungshof. Unter Bundesgesundheitsminister Jens Spahn wurden 5,8 Milliarden Masken beschafft — ohne Verhandlung, zu Festpreisen. Bis 2024 hat der Bund dafür rund 5,9 Milliarden Euro ausgegeben. Im Inland verteilt wurden etwa 1,7 Milliarden Masken. Mehr als die Hälfte der Beschaffungsmenge musste vernichtet werden oder steht zur Vernichtung an. Der Bundesrechnungshof nennt das eine massive Überbeschaffung. Aus nicht abgenommener Ware laufen nach dessen Bericht rund 100 Klagen mit einem Gesamtstreitwert von 2,3 Milliarden Euro. Der Bericht der Sonderbeauftragten Margaretha Sudhof — rund 170 Seiten, im Auftrag des damaligen Ministers Lauterbach erstellt — wurde monatelang im Ministerium zurückgehalten, dem Haushaltsausschuss als Verschlusssache und in geschwärzter Fassung zugeleitet. Einzelne Seiten sind vollständig unlesbar. Sudhof selbst durfte im Ausschuss nur vertraulich aussagen; eine unbeschränkte Aussagegenehmigung hatte sie nicht. Ein Untersuchungsausschuss nach Art. 44 GG ist bis heute nicht zustande gekommen. Grüne und Linke erreichen das Quorum nicht; die Regierungsfraktionen machen den Weg nicht frei. Die am 10. Juli 2025 eingesetzte Enquete-Kommission „Aufarbeitung der Corona-Pandemie" soll ihren Abschlussbericht erst Ende Juni 2027 vorlegen — sie erhebt keine Beweise mit den Mitteln des Strafprozesses. Über 170 Strafanzeigen bei der Generalstaatsanwaltschaft Berlin wurden nach Pressedarstellung am 9. März 2026 ohne Aufnahme von Ermittlungen eingestellt: kein Anfangsverdacht - so geht ministeriales Weisungsrecht für Staatsanwaltschaften. Fünf Komma neun Milliarden Euro. Die Hälfte der Ware in der Verbrennung. Kein Untersuchungsausschuss. Keine Ermittlungen. Ein geschwärzter Bericht. Alle warten mutmaßlich sehnsüchtig auf den Eintritt der Verjährung. Jens Spahn indes gelangt wegen seiner besonderen Expertise wieder in den Haushaltsausschuss. Dort - so finden die Genossen und Christdemokraten - hat er sein größtes Talent schon im BMG unter Beweis gestellt. Der Kern Fassen wir zusammen, was aus den Akten der eigenen Behörde folgt: Der Staat erklärte fehlende Konformitätsbewertungen für unschädlich, damit seine Bestände in den Verkehr durften. Er erklärte sich beim Vertrieb zum Hoheitsträger, damit er nicht nach Produkthaftungsrecht einstehen musste. Er setzte eine politische Zielzahl fest, bevor er eine Evidenzfrage stellte. Und er machte das Produkt, für das er all das tat, zur bußgeldbewehrten Pflicht für 83 Millionen Menschen. Zur Wirksamkeit dieses Zwangs sagt die beste verfügbare Evidenzsynthese: ergebnisoffen. Invertiert gesprochen: "evidenzlos". Die Maske hat vieles getan. Sie hat eine unsichtbare Lage sichtbar gemacht. Sie hat Zustimmung durch Panikmache organisiert, Abweichung markiert und so Coronaleugner und "Staatsfeinde" sichtbar gemacht, die es zu unterdrücken galt. Die Dringlichkeit wurde permanent gehalten. Sie hat die Pandemie in jedem Bus, jedem Klassenzimmer, jedem Supermarkt präsent gehalten — dort, wo kein Mensch je einen Ct-Wert oder eine Intensivbelegung zu Gesicht bekam. Alle sollten Todesangst bekommen. Was sie nachweislich nicht getan hat, ist das, wofür sie angeordnet wurde, nämlich die Infektionszahlen eindämmen. Quellen BfArM-Aktenbestand (nach IFG freigegebenes Konvolut Referat 93, Zitierschema [Quelle pSeite; Datum; Betreff]): BER p306, p310 (27.03.2020, Regelungsbedarf Rechtsverordnung nach IfSG) · BER p936/p942 (06.04.2020, Lagebild Bundeskanzleramt) · T3 p73–75 (93. GMK, Beschlussvorschlag Bund) · T3 p103 (16.12.2020, 20. Bund-Länder-Besprechung, TOP II) Evidenz:Jefferson T u. a., Physical interventions to interrupt or reduce the spread of respiratory viruses, Cochrane Database of Systematic Reviews 2023, Issue 1, Art. No. CD006207 (DOI 10.1002/14651858.CD006207.pub6) · Soares-Weiser K, Statement on „Physical interventions…" review, Cochrane, 10.03.2023 · Bundgaard H u. a., Effectiveness of Adding a Mask Recommendation to Other Public Health Measures to Prevent SARS-CoV-2 Infection in Danish Mask Wearers, Ann Intern Med 2021;174:335–343 · Abaluck J u. a., Impact of community masking on COVID-19: a cluster-randomized trial in Bangladesh, Science 2022;375:eabi9069 Beschaffung und Aufarbeitung:Bericht des Bundesrechnungshofes zur Maskenbeschaffung (Zahlen nach Berichterstattung t-online v. 08.07.2025 und https://t.co/hlBH271abv v. 13.09.2026) · Bericht der Sonderbeauftragten Margaretha Sudhof (Deutsches Ärzteblatt v. 10.07.2025; Tagesspiegel v. 08./09.07.2025) · Deutscher Bundestag, Einsetzung der Enquete-Kommission „Aufarbeitung der Corona-Pandemie und Lehren für zukünftige pandemische Ereignisse", BT-Drs. 21/562, Beschluss v. 10.07.2025 · S. Michel, (Kein) Untersuchungsausschuss Masken, JuWissBlog Nr. 96/2025 v. 21.10.2025 #Pandemie #Maskenpflicht #COVID19

20346
Tobias Ulbrich 4w

Sie wussten es. Sie schrieben es auf. Sie taten es trotzdem. Die Bombe ist nun geplatzt Die freigegebenen BfArM-Akten zeigen: Deutschland hat die Grundrechte von 83 Millionen Menschen an ein Laborsignal gekoppelt, dessen Aussagekraft die eigene Zulassungsbehörde nie prüfen konnte. Das war kein Betriebsunfall. Es war bewusst und gewollt gewählte Systemarchitektur. Am 19. November 2021 segnete das Bundesverfassungsgericht die „Bundesnotbremse“ ab: Ausgangssperren, Kontaktverbote, Schulschließungen, Ladenschließungen – automatisch ausgelöst durch eine einzige Zahl, die Sieben-Tage-Inzidenz. Am selben Tag schrieb eine Mitarbeiterin des Bundesinstituts für Arzneimittel und Medizinprodukte (BfArM) in einer internen E-Mail einen Satz, den das Gericht nie zu sehen bekam: „wir haben keine belastbaren Daten zur Qualität der POC-PCR.“ [BfArM-Akten T1, S. 346; 19.11.2021] Der erste Satz schob das Land in einen Lockdown und in alle Zwangsmaßnahmen, während die verantwortliche Bundesbehörde im zweiten nachgeschobenen Satz wusste, dass es überhaupt keine Evidenz für die Tauglichkeit der Grundlage aller Maßnahmen - den PC - Test - gab. I. Die Akten liegen nun auf dem Tisch und es sollte in allen Nachrichtensendern eigentlich heute knallen Seit wenigen Tagen sind sie öffentlich: die nach dem Informationsfreiheitsgesetz freigegebenen Akten des BfArM-Fachgebiets 93 („COVID“) – fünf Konvolute mit Berichten, Vermerken und dem E-Mail-Verkehr mit dem Bundesgesundheitsministerium. Es sind keine Papiere von Kritikern. Es sind die eigenen Worte der Behörde. Und diese Worte bestätigen, Punkt für Punkt, was Prof. Dr. Ulrike Kämmerer in ihrem Gutachten zur RT-qPCR (Stand 01.01.2023) seit Jahren als methodische Kritik formuliert hat: kein Referenzstandard, keine vergleichbaren Ct-Werte, keine belastbaren Daten für ganze Gerätekategorien, Testkits „nur für Forschungszwecke“ in der Regelversorgung, Ringversuche ohne Verbindlichkeit. Jahrelang hieß es: Verschwörungstheorie. Jetzt ist die Gewißheit da und verfügt über ein Aktenzeichen - sie wussten alle, dass die Evidenz für den Test fehlt. II. Was schiefging, erstens: Ein Test ohne Maßstab Anfang April 2020 erteilte das BfArM die ersten Sonderzulassungen für SARS-CoV-2-PCR-Tests (Qiagen, Cepheid) nach § 11 Abs. 1 MPG. Im Lagebild für das Kanzleramt vom 6. April 2020 meldet die Behörde: 76 Corona-Tests angezeigt, davon 38 auf RNA/DNA, zwei Sonderzulassungen beschieden, drei weitere Anträge in Bearbeitung [BER, S. 933]. Womit hat die Behörde geprüft? Sie sagt es selbst. Am 12. Februar 2021 – zehn Monate später – formuliert das BfArM in einem eigenen Entwurf: „(1) Zur Festlegung einer analytischen Mindestsensitivität ist derzeit kein internationaler Standard für SARS-CoV-RNA oder für SARS-CoV-2 Antigen verfügbar. (2) Ct-Werte von PCR-Systemen bieten zwar Anhaltspunkte für die zugrundeliegende Viruskonzentration, sind aber zwischen unterschiedlichen PCR-Verfahren nur mit Einschränkungen vergleichbar …“ [BfArM-Akten T2, S. 431; 12.02.2021] Kein Standard. Keine Vergleichbarkeit. Aber im Blindflug Sonderzulassungen. Der internationale WHO-Standard für SARS-CoV-2-RNA (NIBSC 20/146) wurde erst im Dezember 2020 etabliert. Zur verbindlichen Referenz für die Leistungsbewertung von PCR-Tests in der EU machte ihn erst die Leitlinie MDCG 2021-21 – im August 2021, sechzehn Monate nach den ersten Sonderzulassungen [T1, S. 8–20]. Und selbst diese Leitlinie legt für PCR-Tests keine prozentuale Mindest-Sensitivität und keine Mindest-Spezifität fest. Für Antigentests tut sie das (über 80 Prozent Sensitivität, über 98 Prozent Spezifität), für Antikörpertests ebenfalls (mindestens 90 bzw. über 99 Prozent). Für den „Goldstandard“ selbst: nichts. Wer Goldstandard ist, wird nicht gemessen. Die Bescheide der Sonderzulassungen? Nicht veröffentlicht. Im Protokoll einer Bund-Länder-Besprechung hält das BfArM fest, dass „nur die Sonderzulassungen, nicht aber die Sonderzulassungsbescheide“ veröffentlicht werden – und schlägt vor, sie den Landesbehörden auf einer geschützten Website zugänglich zu machen [T2, S. 328]. Selbst die Länder, die auf Basis dieser Tests Quarantänen verhängten, bekamen die Bescheide nur hinter Zugangsschranke. Dennoch wussten sie damit, dass sie Maßnahmen auf einer Grundlage verhängten, die keinerlei Evidenzwert besaß. Das sollten möglicherweise nicht alle wissen, weshalb die Sonderzulassungsbescheide vermutlich auch so gut wie keiner sah. In den fünf freigegebenen Konvoluten findet sich zu keinem einzigen sonderzugelassenen PCR-Test ein Bewertungsbericht, ein Bescheid im Volltext oder ein konkreter Sensitivitäts- oder Spezifitätswert. Für 38 angezeigte RNA/DNA-Tests: keine Marktüberwachungsauswertung, kein Post-Market-Bericht eines Herstellers. Dafür anderes. Das weltweit am meisten ausgelieferte Testkit (TIB Molbiol) trug im Beipackzettel den Vermerk „Not tested for use in diagnostic procedures“ – was so viel heißt, dass es nicht für Diagnoseverfahren getestet worden war. Dieser Test lief über Großautomaten millionenfach in der deutschen Regelversorgung [Kämmerer-Gutachten, S. 34–35]. Ein Hersteller fragte das BfArM ausdrücklich, ob er seinen Test „unter RUO“ – Research Use Only – vertreiben dürfe, bevor die Leistungsbewertung abgeschlossen sei, um ihn schnell verfügbar zu machen [V93, S. 14, 64]. Ein Facharzt für Laboratoriumsmedizin schrieb der Behörde, ohne Ringversuchsergebnisse und Vergleichsstudien „wäre es nach meiner Einschätzung nicht anzuwenden“ [T1, S. 348; 19.11.2021]. Eine Pflicht zur Teilnahme an Ringversuchen? Im Zulassungspfad nicht vorgesehen. Sie wurde mit dem Ministerium als „Vorschlag“ diskutiert – im Dezember 2021, nach zwei Wintern Lockdown [T1, S. 415]. Der erste Ringversuch vom April 2020 wertete nur vier von sieben Proben, weil Probeneigenschaften vorab bekannt geworden waren; bei einer Probe lagen trotzdem 6,8 Prozent der Labore daneben [Kämmerer-Gutachten, S. 31]. Und die Point-of-Care-PCR, die in Arztpraxen, Apotheken und Testzentren lief? Die Behörde zitiert selbst eine Cochrane-Analyse: 76,8 Prozent Sensitivität bei Abbott ID NOW gegenüber 99,4 Prozent bei Cepheid Xpert Xpress – 22,6 Prozentpunkte Unterschied zwischen zwei sonderzugelassenen Systemen [T1, S. 346]. Im Ringversuch 409 (2021) streuten die Messwerte bei derselben Probe zwischen null und über zwei Millionen Kopien pro Milliliter [T1, S. 427–428]. Der Kontrast im selben Aktenbestand ist die eigentliche Pointe. Antigentests wurden strukturiert vergleichend evaluiert – RKI, PEI, Konsiliarlabor, Bundeswehr [T3, S. 26; T2, S. 432]. Ivermectin bekam eine detaillierte Evidenzprüfung mit klarer Ablehnung [BER, S. 306]. Nur der Test, an dem alles hing, der Test, der die Inzidenz erzeugte, der Test, gegen den alle anderen Tests gemessen wurden – der bekam überhaupt keine Prüfschwelle und alle sahen trotz Warnungen und immer wieder kehrenden Fragen alle weg. III. Was schiefging, zweitens: Der Kategoriefehler Eine PCR weist RNA-Fragmente nach. Nicht eine Infektion. Nicht eine Erkrankung. Nicht Ansteckungsfähigkeit. Das ist keine These von Kritikern. Das ist die Arbeitsgrundlage der Bundesbehörden. Der Präsident des Paul-Ehrlich-Instituts beschreibt am 6. November 2020 das eigene Evaluationsverfahren: Vermehrung in Zellkultur „als mögliches Korrelat für Infektiosität“, und zwar „unter der Annahme einer Korrelation zwischen Virusvermehrung in Zellkultur und der potenziellen Infektiosität“ [T3, S. 26, 141]. Doppelt konditioniert. Die Behörde, die Tests bewertet, weiß: positiver Molekülnachweis ist nicht gleich ansteckender Mensch. Das Gesundheitsministerium schreibt in der Nationalen Teststrategie über positive Testergebnisse: „Es ist noch keine Diagnose einer SARS-CoV-2 Infektion.“ Die Diagnose werde erst durch PCR „sowie die ärztliche Beurteilung“ gestellt [T1, S. 33, 143]. Vortest, Bestätigung, Arzt. So steht es im Papier. Bis heute erlebe ich es in den Gerichtsprozessen anders, dass jede festgehaltene positive PCR Test eine Corona Infektion gewesen sei, weshalb nie die Impfung, sondern immer die nach der Impfung erfolgte Infektion (wogegen ja die Impfung zu 95% schützen sollte) die gesundheitlichen Schäden verursacht habe. Ein Test, ein Eintrag in der Patientenakte, eine Abrechnung, die in der Krankenakte festgehalten wurde hat heut noch mehr Macht über den Ausgang eines Verfahrens, weil in den Köpfen der Richter fest verankert ist, dass ein positiver PCR - Test gesichert die Infektion nachweise. Und so stand es im Gesetz: Nach § 7 IfSG löste der bloße Labornachweis die Meldung aus. Nach § 28b IfSG wurden diese Meldungen als „Neuinfektionen pro 100.000 Einwohner“ addiert. Ab 100: Ausgangssperre. Ab 150: Läden zu. Ab 165: Schulen zu. Ein Rachenabstrich mit Ct-Wert 38 zählte wie einer mit Ct-Wert 18. Ein Symptomloser zählte wie ein Schwerkranker. Kein Ct-Wert wurde gemeldet, kein Symptom abgefragt, kein Arzt gehört. Bei einem Feldversuch heute wette ich, dass sie wieder alles dicht machen würden, weil sich an den äußeren Werten übehaupt nichts geändert hat. Den Ct-Wert, den das PEI intern als Marker für „hohe Viruslast“ nutzte (unter 25) [T3, S. 141], hat niemand in die Meldekette übernommen. Ob ein bestimmter Ct-Wert die Quarantäne verkürzen könne, steht in einem Bund-Länder-Protokoll – als offene Frage. Sie blieb offen [T3, S. 187]. Repressalien gingen vor Aufklärung einer solchen Frage. Der Staat hat ein hochpräzises Laborinstrument, das Moleküle findet, eins zu eins mit einer medizinischen Diagnose gleichgesetzt und darauf sein gesamtes Maßnahmenregime bewusst und gewollt aufgebaut. Die eigenen Fachbehörden haben die Grenzen dieses Instruments schriftlich dokumentiert. Die pharmaorientierte Politik hatte diese Warnungen beiseite zu drücken und anschließend wurde die Rechtsordnung gezwungen sie zu ignorieren, weil ihr eine unvollständige aber wesentliche Tatsache nicht mitgeteilt wurde, dass ein PCR - Test keine Infektion nachweisen kann und so, wie das System aufgebaut war geradezu für extrem hohe Fehlerzahlen gewollt empfänglich war. Es war eine Testplandemie. Keiner wollte es damals gerne hören und galt als Verschwörungstheoretiker. Die Akten sprechen nun eine deutliche Sprache. Die IFG Anfrage hat mehr Tatsachen zu Tage gefördert als es die ganze Enquette Kommission bisher als Selbsbeweihräucherungsverein, die keine Tatsachen zur Kenntnis nehmen wollen. Die Kartellparteien beschlossen zudem, dass die Feststellung eine Tatsachengrundlage, insbesondere die Auswertung der kassenärztlichen Daten oder die Vorstellung der Pharmakovigilanzdaten ebenso unerwünscht sei, wie die Darstellung von Statistiken zur Untermauerung des eigenen Vortages. Tatsachenvermeidung ist seither das Spiel der Enquetekommission. IV. Was schiefging, drittens: Das Gericht sah die Akten nicht Der Beschluss des Bundesverfassungsgerichts vom 19. November 2021 (1 BvR 781/21 u. a.) ist die einzige Hauptsacheentscheidung zur Bundesnotbremse. Wen hat der Senat als sachkundige Dritte gehört? Das Robert Koch-Institut – ja. Das Paul-Ehrlich-Institut, zuständig für die Evaluation der Tests – nein (später zuständig für die Prozessfinanzierung der Impfhersteller). Das BfArM, zuständig für die Sonderzulassungen – nein. Das PEI wird im gesamten Beschluss nicht erwähnt. Wonach hat der Senat gefragt? Ob die Sieben-Tage-Inzidenz ein geeigneter Indikator ist. Nicht danach, was das Signal aussagt, aus dem die Inzidenz gemacht wird. Die Wörter „Sensitivität“, „Spezifität“ und „Ct-Wert“ kommen in der Entscheidung nicht vor, womit beim Bundesverfassungsgericht die gleiche Attitüde der Enquetekommission bestand und zwar in jeder Hinsicht die Tatsachenaufklärung zu vermeiden, weshalb auch nicht die Quelle, sondern zur Sicherheit Dritte gefragt wurden ohne auch nur das Kernthema anzureißen. Was hat das RKI dem Gericht gesagt? Die Inzidenz sei ein „geeigneter Indikator“, ein Frühindikator mit sieben bis zehn Tagen Vorlauf. Kein Wort davon, dass das Meldesignal von Testfrequenz, Teststrategie und Testverfahren abhängt. Kein Wort davon, dass die Schwesterbehörde PEI die Gleichung „positiv = infektiös“ intern nur „unter der Annahme einer Korrelation“ führte. Das Gutachten von Prof. Matthias Schrappe, im selben Verfahren vorgelegt, hatte genau diese Lücke benannt: Die „Inzidenz“ sei keine Inzidenz, sondern eine Melderate, nicht reliabel, nicht valide. Es fand im Beschluss keinen Widerhall. Es lässt entweder auf intellektuelle Unterbelichtung schließen, was ausgeschlossen werden kann oder Vorsatz. Der eine Beschwerdeführer, der ausdrücklich rügte, ein positiver PCR-Befund sage nichts über Infektiosität aus – seine Beschwerde wurde aus formalen Gründen verworfen. Die Rüge wurde nie in der Sache geprüft. Stattdessen der Maßstab, der alles trägt: Der Gesetzgeber müsse sich bei „Unwägbarkeiten der wissenschaftlichen Erkenntnislage“ nur an einer „sachgerechten und vertretbaren Beurteilung der ihm verfügbaren Informationen“ orientieren. Vertretbarkeitskontrolle. Mehr nicht. Gegenteilig vorliegende Tatsachen konnten und durften ignoriert werden. Hier liegt der Kern. Die selbst produzierte „Unwägbarkeit“ war keine Naturgewalt. Sie war von der Exekutive selbst erzeugt – durch Sonderzulassungen ohne Standard, ohne Vergleichbarkeit, ohne Prüfschwelle – und von der Exekutive selbst hervorgerufen und dokumentiert. Das Gericht hat die Vertretbarkeit staatlichen Handelns auf einer Aktenlage geprüft, die der Staat zuvor in Halbwahrheiten zugeschnitten hatte: durch die Auswahl der Geladenen, durch den Zuschnitt der Fragen und durch die Selbstdarstellung des RKI. Eine Unsicherheit, die die Verwaltung selbst hergestellt hat, kann aber heute den Gesetzgeber nicht entlasten. Das Bundesverfassungsgericht konnte das nicht wissen - hätte es aber wissen können. Die Behörden wussten es definitiv, weshalb alle anderen in der Wissenschaftswelt, die es auch wussten diffamiert werden mussten, völlig gleich wie sehr ihre wissenschaftlichen Aufsätze alle stimmten. Das ist Prof. Dr. Kämmerer leider auch widerfahren. Die Pharmaindustrie und ihre Anwälte setzen das System bis heute fort: "Vermeide stets die Auseinandersetzung in der Sache indem Du die Autoren angreifst" Ad hominem Angriffe sind nun juristischer Alltag. V. Warum es so kommen musste: Der Plan stand im Amtsblatt Man braucht keine Verschwörung, um zu verstehen, warum das alles so lief. Man muss nur die Rechtsgrundlage lesen. Die bedingte Zulassung eines Arzneimittels nach Art. 14-a der Verordnung (EG) Nr. 726/2004 in Verbindung mit Art. 4 der Verordnung (EG) Nr. 507/2006 setzt vier Dinge voraus: 1. ein positives Nutzen-Risiko-Verhältnis, 2. die Fähigkeit des Herstellers, die fehlenden Daten später nachzuliefern, 3. einen „ungedeckten medizinischen Bedarf“ – 4. und dass der Nutzen sofortiger Verfügbarkeit das Risiko unvollständiger Daten überwiegt. „Ungedeckter medizinischer Bedarf“ heißt nach der Verordnung: Es gibt keine zufriedenstellende Methode der Diagnose, Vorbeugung oder Behandlung – oder das neue Produkt bringt einen „bedeutenden therapeutischen Vorteil“. Das ist das Highlander-Prinzip des Arzneimittelrechts: Es darf nichts anderes geben. Ich stellt es in einem anderen Kontext schon die letzten Tage vor. Damit erklärt sich der Doppelstandard, der sich durch die Akten zieht. Comirnaty erhielt auf ihren Zulassungantrag bei der FDA im August 2018 am 21. Dezember 2020 die bedingte Zulassung, ausdrücklich trotz unvollständiger Daten – dafür ist das Instrument gebaut. Ivermectin lief anschließend in dieselbe Behördenlandschaft und kam anders heraus: Im Oktober 2020 bittet ein deutscher Hersteller das BfArM um Beratung für eine COVID-19-Indikation. Im Januar 2021 kritisiert die Behörde methodische Schwächen. Im März 2021 fragen Politiker nach Behandlungsalternativen. Im April 2021 lehnt ein Initiativbericht die bedingte Zulassung ab – und vermerkt: „Das Vorgehen ist hierbei eng mit dem Bundesministerium für Gesundheit abgestimmt.“ [BfArM-Akten, Ivermectin-Vorgang, BER ab S. 306] Für das billige Generikum galt der strenge Evidenzmaßstab. Für die Impfstoffe die gesetzliche Ausnahme vom Evidenzmaßstab, für die die Alternative gestört hätte, weil es die Zulassung zunichte gemacht hätte. Für die PCR gar kein Maßstab. Drei Produkte, drei Regulierungsstile, ein Muster: Entscheidend war nicht eine einheitliche Evidenzschwelle, sondern die politische Nachfrage nach Verfügbarkeit. Was die PCR konnte oder nicht war egal. Und jetzt die Kette, die alles zusammenhält: Das PCR-Signal erzeugt die Inzidenz. Die Inzidenz erzeugt die Notlage. Die Notlage rechtfertigt die Maßnahmen – und sie rechtfertigt die bedingte Zulassung für den jeweiligen Impfhersteller. Die bedingte Zulassung verlangt den ungedeckten Bedarf, also die Abwesenheit von Alternativen. Die Vorbestellungen – EU-Verträge über Hunderte Millionen Dosen, dazu deutsche Bilateralbestellungen, aber keine einzige staatliche Bestellung eines Altmedikaments als Alternative – hätte dann Zulassungsdruck erzeugt. Je mehr investiert war, desto weniger durfte hinterfragt werden und desto weniger Alternativen durfte es geben und desto höher musste die mediale Not hochgepuscht werden, um den Absatz der Impfstoffe zu ermöglichen. Wer die Grenzen des PCR-Signals eingeräumt hätte, hätte die Inzidenz relativiert – und mit ihr die Notlage, die alles trug und es hätte niemals bedingte Zulassungen gegeben. Deshalb müssen unbedingt alle PCR Tester den Bundesverdienstorden bekommen, da sie der Pharmaindustrie mit Evidenzlosigkeit Wissenschaftlichkeit vorgaukeln konnten. Das löst heute noch bei den neuen Milliardären sicher Schenkelklopfer aus, wie sie die völlig verblödete Bevölkerung derart hinters Licht führen konnten. Wer eine günstige, verfügbare Frühbehandlung mit Vitamin D, Zingpräparaten oder gar anderen Medikamenten (die es gab) anerkannt hätte, hätte den Nachweis des ungedeckten Bedarfs mindestens erschwert, wenn nicht gar unmöglich gemacht – und damit am Fundament der eigenen Zulassungen gesägt. Beides durfte nicht sein. Also geschah beides nicht. Und unsere gänzlich unbestechlichen Behörden taten nur das, was die künftigen Zulassungsinhaber bedingter Zulassungen gerne wollten. Die Behörde, die prüfen sollte, wurde zur Partei in eigener Sache. Und ein Interessenkonflikt wird nicht dadurch geheilt, dass die Entscheidung zufällig richtig gewesen sein könnte. Das ist mit „planvoll“ gemeint. Nicht der finstere Plan im Hinterzimmer. Sondern eine Rechtsarchitektur, in der jede Instanz genau das tat, was ihre Anreize verlangten: Das BfArM ließ zu, was gebraucht wurde, und prüfte nicht, was nicht geprüft werden durfte. Das RKI lieferte dem Gericht die Steuerungslogik und verschwieg die Messunsicherheit. Das Ministerium stimmte ab. Und das Gericht prüfte die Vertretbarkeit – auf der Aktenlage, die man ihm ließ und das PEI wurde über das ZEPAI zum Prozessfinanzierer, um zu verstehen, warum es sinnvoll ist keine gesetzeskonforme Pharmakovigilanz zu betreiben, wenn man Zivilprozesse gewinnen will. VI. Was jetzt zu geschehen hat Erstens: Die Enquete-Kommission des Bundestages, die bis Mitte 2027 ihren Abschlussbericht vorlegen soll, muss die freigegebenen BfArM-Akten – und die entsprechenden Bestände von PEI und RKI – zum Gegenstand ihrer Arbeit machen. Eine Aufarbeitung, die diese Vermerke nicht kennt, ist keine. Dabei hat sie auch die Pharmakovigilanzberichte des PEI als Tatsachen vollständig zu sichten. Zweitens: Alle Sonderzulassungsbescheide für SARS-CoV-2-Tests sind zu veröffentlichen. Mit Bewertungsgrundlage. Vollständig. Drittens: Das RKI hat zu erklären, warum es dem Bundesverfassungsgericht die behördenintern bekannten Grenzen des Meldesignals nicht mitgeteilt hat. Viertens: Es ist zu prüfen, welche Folgen es hat, dass die verfassungsgerichtliche Bewertung der Bundesnotbremse auf einer unvollständigen Tatsachengrundlage erging – für laufende Verfahren, für die Amtshaftung und für jede künftige Regelung, die einen Grundrechtseingriff an einen Laborwert koppelt. Fünftens: Nie wieder ein Grundrechtsschalter ohne Ct-Wert, ohne Symptom, ohne ärztliche Beurteilung. Die Akten sind da. Die Entschuldigung „das konnte man damals nicht wissen“ ist damit erledigt. Man konnte es wissen. Man hat es gewusst. Man hat es sogar alles aufgeschrieben. Quellen und Zitierschlüssel BER = Covid-Berichte_geschwarzt.pdf; T1 / T2 / T3 = Teil1v3 / Teil2v3 / Teil3v3_EMails-an-93-COVID-von-BMG_geschwarzt.pdf; V93 = Emails-von-93-an-oder-cc-BMG_geschwarzt.pdf (BfArM, Fachgebiet 93, freigegeben nach IFG, September 2026). Kämmerer, Ulrike: Bewertung der Eignung der RT-qPCR Technik zum Nachweis einer möglichen Infektion und Infektiosität von Personen bezüglich SARS-CoV-2, Gutachten, Stand 01.01.2023, 65 S. MDCG 2021-21: Guidance on performance evaluation of SARS-CoV-2 in vitro diagnostic medical devices, August 2021 (Tabellen 1, 4, 5). WHO Expert Committee on Biological Standardization: 1st WHO International Standard for SARS-CoV-2 RNA (NIBSC 20/146), etabliert Dezember 2020. BVerfG, Beschluss vom 19.11.2021 – 1 BvR 781/21 u. a. (Bundesnotbremse I), insbesondere zur Anhörung sachkundiger Dritter, zum Vertretbarkeitsmaßstab und zur Anknüpfung an die Sieben-Tage-Inzidenz. Schrappe, Matthias: Wissenschaftliches Fachgutachten, 1. Teilgutachten Fragenkomplex III, Köln, 06.08.2021 (vorgelegt in 1 BvR 781/21). Verordnung (EG) Nr. 726/2004, Art. 14-a; Verordnung (EG) Nr. 507/2006, Art. 4 (bedingte Zulassung, ungedeckter medizinischer Bedarf). § 7, § 28b IfSG in der Fassung vom 22.04.2021; § 11 Abs. 1 MPG a. F.; Richtlinie 98/79/EG (IVDD); Verordnung (EU) 2017/746 (IVDR). #COVID19 #PCRTest #Grundrechte

13161
Bild Sep 10

Der Arzneimittelhersteller Betapharm ruft zwei Chargen des Medikaments Pantoprazol beta 40 mg zurück, da vereinzelt Packungen ohne Freigabe durch sachkundige Personen in den Verkauf gelangten und eine Abweichung bei der Wirkstofffreisetzung festgestellt wurde. #Pantoprazol #Rückruf #Gesundheit

www.bild.de
Millionen Menschen nehmen es - Pantoprazol-Rückruf aus den Apotheken
11073
Spiegel Online Sep 4

In Neuseeland dürfen zwei Psychiater nun MDMA zur Behandlung von posttraumatischen Belastungsstörungen einsetzen, nachdem die Arzneimittelbehörde Medsafe dies genehmigt hat, wodurch das Land nach Australien das zweite ist, das den medizinischen Einsatz dieser Substanz erlaubt. #MDMA #PTBS #Therapie

www.spiegel.de
MDMA: In Neuseeland dürfen zwei Psychiater PTBS jetzt mit dem Ecstasy-Wirkstoff behandeln
15780
Bild Sep 4

Im Artikel wird erläutert, welche Lebensmittel, Hygieneprodukte und Arzneimittel für den Notfall zu Hause vorrätig gehalten werden sollten, um auf mögliche Krisensituationen wie Stromausfälle oder Naturkatastrophen vorbereitet zu sein. #Notfallvorsorge #Vorräte #Katastrophenschutz

www.bild.de
Lebensmittel, Hygiene, Hausapotheke - Diese Vorräte sollten Sie für den Notfall lagern
14613
Emanuel Boeminghaus Aug 28

Nach fast 180 Jahren endet die Arzneimittelproduktion in Illertissen. Für R Pharm Germany konnte trotz intensiver Verhandlungen keine gesicherte Rettung erreicht werden. Hurra Hurra! Die Wirtschaftswende ist da. #RPharm #Pharmaindustrie #Insolvenz #Arbeitsplätze Stilllegung: R Pharm Germany stellt seinen Geschäftsbetrieb in Illertissen ein. Den meisten der 280 Beschäftigten wird zum Ende August 2026 gekündigt, nachdem auch eine kurzfristige Zwischenfinanzierung keine dauerhafte Lösung brachte. Hintergrund: Das Unternehmen hatte im März 2026 Insolvenz beantragt. Laut Insolvenzverwalter belasteten die Sanktionen der EU gegen Russland und russische Gegenmaßnahmen das Geschäft erheblich, während sich zunehmend Kunden und Geschäftspartner zurückzogen. Für die Abwicklung sollen lediglich 50 bis 60 Mitarbeiter befristet weiterbeschäftigt werden. Mit der Stilllegung verliert die Region einen traditionsreichen Pharmastandort und einen Arbeitgeber mit zuletzt 280 Beschäftigten. Vielen Dank für den wichtigen Hinweis! Quelle: (SWR Aktuell) https://t.co/mJC1cwWvvI #Pharmaindustrie #Insolvenz #Arbeitsplätze

15124
D
der Standard Aug 26

Die US-Arzneimittelbehörde FDA hat das Medikament Rasonque zur Behandlung von Bauchspeicheldrüsenkrebs zugelassen, das in klinischen Studien gezeigt hat, dass es die Überlebenszeit bestimmter Patienten verdoppeln kann, obwohl es keine Heilung bietet. #Bauchspeicheldrüsenkrebs #Medikament #FDA

www.derstandard.at
US-Behörde erteilt Bauchspeicheldrüsenkrebs-Medikament die Zulassung
17009
tagesschau.de Aug 21

Článek upozorňuje na nebezpečnou bezpečnostní mezeru u obalů léčiv, která umožňuje snadnou manipulaci s obsahem těchto obalů, což představuje vážné riziko pro pacienty, neboť mohou dostat falšované léky, zatímco regulační orgány na tuto hrozbu reagovaly nedostatečně. #Arzneimittelsicherheit #Fälschungsschutz #Sicherheitslücke

www.tagesschau.de
Gefährliche Sicherheitslücke bei Arzneimittelpackungen
14691
Tobias Ulbrich Aug 7

Das Paul-Ehrlich-Institut hat einen Impfstoff über Jahre für den deutschen Markt freigegeben, obwohl zwei seiner Hauptbestandteile nie auf ihre Giftigkeit geprüft worden waren - die LNP ALC0159 und ALC0315. Die Europäische Kommission hatte das Nachholen dieser Prüfung zur Bedingung der Zulassung gemacht und dafür eine Frist gesetzt. Die Frist verstrich ungenutzt. Im selben Monat wurde amtlich festgestellt, dass der Impfstoff Herzmuskelentzündungen verursacht. Das Institut hat gleichwohl weiter freigegeben, keine Charge gesperrt und niemanden gewarnt. Der Sachverhalt in zehn Schritten 1. Der Impfstoff besteht nicht nur aus mRNA. Die mRNA ist in winzige Fettkügelchen verpackt, damit sie überhaupt in die Zellen gelangt. Zwei dieser Fette heißen ALC-0315 und ALC-0159. ALC-0315 ist mit rund 46 Prozent der mengenmäßig größte Einzelbestandteil der Fetthülle. 2. Diese beiden Fette waren fabrikneu. Sie waren vor dem 21.12.2020 in keinem einzigen zugelassenen Arzneimittel der Welt enthalten und sind in keinem Arzneibuch beschrieben. Die Zulassungsbehörde selbst hat sie als „neuartige Hilfsstoffe“ eingestuft und festgehalten, dass zu ihnen nur begrenzte Informationen vorliegen. 3. Sie wurden nie eigenständig auf Giftigkeit untersucht. Es gibt keine Studien zur Erbgutschädigung und keine zur Krebserzeugung. Statt zu prüfen, hat der Hersteller argumentiert, diese Fette seien anderen Fetten ähnlich, die im Medikament Onpattro verwendet werden. Onpattro wird aber in die Vene gespritzt statt in den Muskel und wenigen Schwerkranken gegeben statt der gesunden Bevölkerung einschließlich Kindern. 4. Deshalb gab es nur eine bedingte Zulassung mit einigen Bedingungen. Anhang II Abschnitt E der Zulassung vom 21.12.2020 gab der BioNTech Manufacturing GmbH auf, die fehlenden Angaben zu Herstellung, Kontrolle und Reinheit dieser beiden Fette nachzuliefern. Frist: Juli 2021. 5. Die Frist wurde gerissen. Das steht nicht in einem Parteigutachten, sondern in einem amtlichen Beschluss der Europäischen Kommission vom 10.10.2022. Dort heißt es, die Auflagen seien erfüllt „in Anbetracht der am 17. Juni 2022 vorgelegten Daten“. Wären sie im Juli 2021 erfüllt gewesen, hätte es dieser Vorlage nicht bedurft. Verspätung: rund zehneinhalb Monate. Bewertung 14 Monate später. (Was konkret eingereicht wurde weiß keiner). 6. Im selben Monat, in dem die Frist verstrich, kam die Warnung zu Herzschäden. Am 09.07.2021 stellte der Sicherheitsausschuss der Europäischen Arzneimittel-Agentur fest, dass Comirnaty Herzmuskel- und Herzbeutelentzündungen verursacht. Grundlage waren 145 Myokarditis- und 138 Perikarditis-Fälle allein im Europäischen Wirtschaftsraum. Fünf Menschen waren daran bereits gestorben. 7. Damit lagen zwei Vorgänge gleichzeitig auf dem Tisch des Instituts: eine überfällige, nicht erfüllte Auflage zur Charakterisierung der Trägerfette – und die amtliche Feststellung, dass eben dieses Produkt Herzen schädigt. Diese beiden Vorgänge zusammenzuführen, war keine Frage des Ermessens, sondern Kernaufgabe der Behörde. Heute wissen wir warum: https://t.co/KIEXBr2nEh 8. Das Institut hat nichts getan. Es hat keine Charge gesperrt, keine Freigabe versagt, kein Ruhen der Zulassung angeregt, keine Warnung an die Impfärzte herausgegeben und die Aufklärungsbögen nicht ergänzt. Es hat bis zum 10.10.2022 weiter freigegeben – millionenfach und erstmals in großem Umfang an Jugendliche und Kinder. 9. Es hat auch nicht selbst geprüft. Der Leiter der Qualitätskontrolle hat am 06.07.2022 vor dem Bundesverwaltungsgericht ausgesagt, dass das Institut bei 31 von 35 Chargenprüfungen nicht selbst gemessen, sondern die Angaben des Herstellers übernommen hat. Kein Mitarbeiter hatte bis dahin ein BioNTech-Werk von innen gesehen. 10.Heute weiß man, was die ungeprüften Fette anrichten. Eine japanische Arbeitsgruppe der Universität Tsukuba hat 2026 in Nature Communications gezeigt: Leere Fettkügelchen ohne jede mRNA senken die Pumpleistung des Herzens und lösen eine Entzündung im Herzmuskel aus. mRNA allein tut das nicht. Der Schaden läuft über die Kraftwerke der Zelle, die Mitochondrien. Das ist genau der Fragenkreis, dessen Klärung die versäumte Auflage zum Gegenstand hatte. Warum das Institut weggesehen hat? Das Paul-Ehrlich-Institut ist nicht nur Zulassungs-, Chargenprüf- und Sicherheitsbehörde. Es bezahlt zugleich aus dem Bundeshaushalt die Anwaltskosten der Hersteller in genau denjenigen Zivilprozessen, die die Geschädigten gegen sie führen, und stellt ihnen wissenschaftliche Unterstützung zur Verfügung. Jede Erkenntnis, die das Risiko des Produkts belegt, schwächt die Verteidigung derer, deren Verteidigung das Institut finanziert. Damit hat die Behörde ein eigenes institutionelles Interesse daran, gerade nicht hinzusehen. Das ist der Punkt, der die Beschuldigten vom säumigen Aufseher zum Mittäter macht. Der Vergleich, der es erklärt Eine Baugenehmigung mit der Auflage, bis zu einem bestimmten Tag den Standsicherheitsnachweis für das tragende Bauteil nachzureichen. Der Tag verstreicht, der Nachweis kommt nicht. Im selben Monat melden die ersten Nutzer Risse in der Decke. Die Genehmigung erlischt dadurch nicht von selbst – aber die Behörde muss handeln: Nutzungsuntersagung, Widerruf, Zwangsmittel. Tut sie es nicht und stürzt die Decke ein, haftet nicht nur der Bauherr. Genau das ist die Lage hier: Nicht das Erlöschen der Zulassung wird behauptet, sondern das sehenden Auges unterlassene Einschreiten, das diejenigen wollten, die das PEI/ZEPAI zum Prozessfinanzierer der Impfhersteller werden ließen. Welche Straftatbestände in Betracht kommen – Inverkehrbringen bedenklicher Arzneimittel – § 5 i. V. m. § 95 Abs. 3 AMG. Verbrechen, Strafrahmen bis zehn Jahre. Es genügt der begründete Verdacht schädlicher Wirkungen; ein Vollbeweis ist nicht erforderlich. – Inverkehrbringen qualitätsgeminderter Arzneimittel – § 8 Abs. 1 Nr. 1 AMG. Die Reinheit und Kontrolle des größten Fettbestandteils waren nach Einschätzung der Behörden selbst noch nicht geklärt. – Körperverletzung durch Unterlassen, teils mit Todesfolge – §§ 223, 224, 226, 227 i. V. m. § 13 StGB. Die Garantenstellung folgt aus dem Amt und aus den Prüfpflichten des Arzneimittelgesetzes. – Strafvereitelung im Amt – § 258a StGB. Untätigkeit gegenüber dem Zulassungsinhaber, Zurückhalten der Sicherheitsdaten, Löschungsantrag zu 56.000 Datensätzen. – Untreue – § 266 StGB. Zahlung der Anwaltskosten privater Konzerne aus Bundesmitteln in zweistelliger Millionenhöhe. – Urkundenunterdrückung und Falschbeurkundung im Amt – §§ 274, 348 StGB. Für die Sitzungen zur Arzneimittelsicherheit wurden keine Protokolle geführt. Drei Einwände, die nicht tragen – „Die EU hat den Impfstoff doch zugelassen.“ Die Zulassung beruht auf Daten des Herstellers, für deren Richtigkeit nach Art. 17 VO (EG) Nr. 726/2004 allein der Hersteller einsteht. Eine Zulassung sperrt die Strafverfolgung nicht; Art. 15 derselben Verordnung stellt das ausdrücklich klar. – „2021 konnte niemand wissen, was 2026 herauskommt.“ Richtig – und darum geht es auch nicht. Der Vorwurf lautet nicht, die Mitarbeiter beim PEI hätten den Befund von 2026 vorhersehen müssen, sondern: Sie haben die zu seiner Klärung ausdrücklich angeordnete Untersuchung ausfallen lassen und trotzdem weiter freigegeben. – „Die Nebenwirkung ist sehr selten.“ Für die Prüfung nach § 5 AMG kommt es auf die Vertretbarkeit an. Diese Abwägung lässt sich nicht führen, solange eine Seite der Waage – das Risiko der Trägerfette – von der Zulassungsbehörde selbst als noch nicht beurteilbar gekennzeichnet ist. Der Kern dieses Vorwurfs hängt von keiner wissenschaftlichen Streitfrage ab. Er ergibt sich aus zwei amtlichen Dokumenten der Europäischen Kommission: Die Auflage war im Juli 2021 fällig. Die Daten wurden am 17. Juni 2022 vorgelegt. Was in der Zwischenzeit geschah und wer es zu verantworten hat, wird wohl die Staatsanwaltschaft zu prüfen haben. (unten ein mit ChatGPT Pro generiertes Foto, das nichts mit der Wirklichkeit zu tun haben muss) #Impfstoff #Gesundheit #Sicherheit

12863
tagesschau.de Aug 6

Die US-Arzneimittelbehörde FDA hat einen neuen mRNA-Grippe-Impfstoff von Moderna für Personen über 50 Jahre zugelassen, nachdem sie zunächst den Antrag auf Prüfung abgelehnt hatte, und erwartet, dass dieser pünktlich zur Grippesaison in den USA verfügbar sein wird, trotz Skepsis des Gesundheitsministeriums. #mRNA #Impfstoff #FDA

www.tagesschau.de
US-Arzneimittelbehörde lässt neuen mRNA-Impfstoff gegen Grippe zu
17113
Kurier Aug 6

Die US-Arzneimittelbehörde FDA hat den ersten auf mRNA-Technologie basierten Grippeimpfstoff zugelassen, der bei Erwachsenen im Alter von 50 bis 64 Jahren eine um 26,6 Prozent höhere Wirksamkeit im Vergleich zu herkömmlichen Impfstoffen zeigt und bereits zur nächsten Wintersaison verfügbar sein soll. #mRNA #Grippeimpfstoff #FDA

kurier.at
Grippe-Impfung: USA lassen ersten mRNA-Impfstoff zu
20065